

EMA 官方《生物制品问答》更新全解读|助力解决欧盟申报发补痛点
2026年7月20日,EMA更新了《Questions and answers for biological medicinal products(生物制品问答)》,该问答聚焦生物制品注册申报中的法规释义分歧、技术审评关注点及发补高频问题,系统覆盖原料药、制剂、生产工艺、杂质、变更、基因治疗、生物类似药等关键模块。掌握该问答的监管逻辑,有助于企业提升申报资料合规性,降低审评沟通风险,提高全球注册成功率。
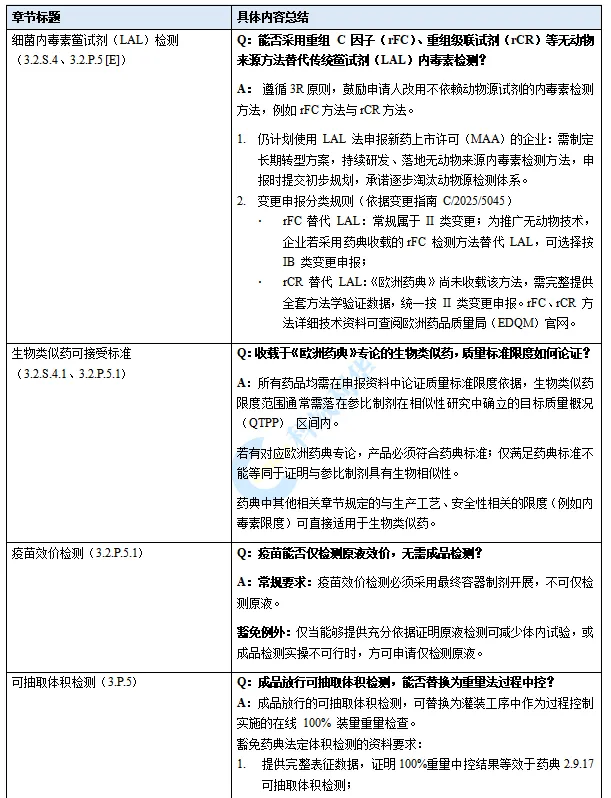
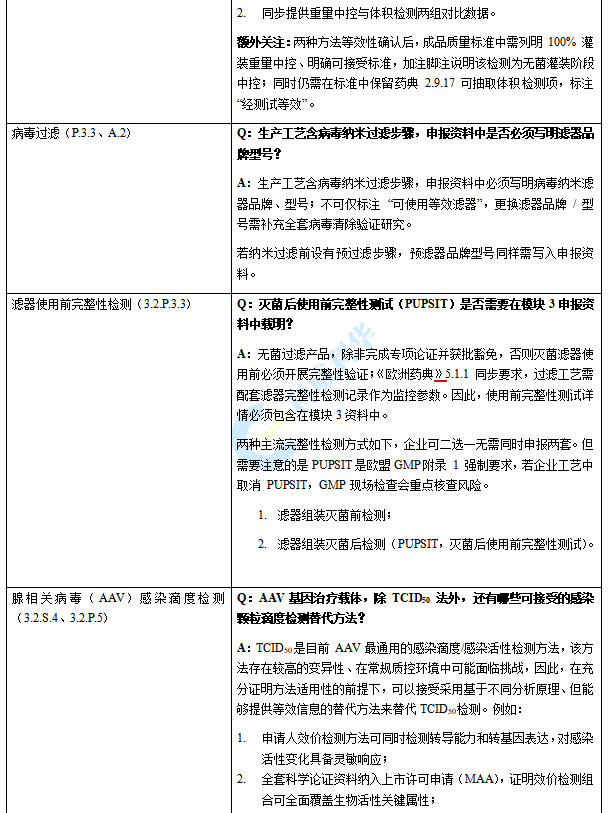
本次更新包含1个原有章节修订、1条核心问答条目调整,同时新增10大关键专题板块,覆盖 AAV 基因治疗、重组透明质酸酶生物类似药、病毒过滤、滤器完整性检测、主细胞库变更、对照品标定、可抽取体积检测行业当下最热门、最易踩坑的技术合规问题。笔者将对本次全部更新内容逐一解读,希望能够助力企业生物药的出海。
一、原有章节修订
本次修订了原有章节《原液质量标准:宿主细胞蛋白(HCP)检测》,其主要适用于高纯度重组蛋白类生物药。本次修订明确了原液质量标准中是否必须建立宿主细胞蛋白检测项。具体为同时满足以下全部5项条件,HCP 可以在某个生产中间体阶段进行检测,并作为关键过程控制项目(Critical IPC)进行报告,无需作为原液放行项目:
1. 申报企业能够充分掌握并完整管控生产工艺,明确所有会影响HCP残留水平的关键工艺参数;
2. 缩小规模工艺确认研究、随后开展的商业化规模工艺验证以及批次数据结果均可证明工艺能有效去除HCP;
3. 中控限度超标即判定批次不合格;
4. 拟定中控限度已完成临床安全性论证;
5. 后续发生工艺变更开展可比性研究时,仍需同步开展HCP检测。
无论HCP是作为中控检测还是原液放行检测,均需完整描述、充分验证检测方法,并对限度标准提供科学依据;全部资料需纳入通用技术文档(CTD)S.4 章节或 S.2.4 章节。需评估检测用多克隆抗体的适用性(能否覆盖工艺中全部代表性宿主蛋白,参考《欧洲药典》2.6.34章节),同时申报方需落实药典2.6.34章节提出的其他技术要求。
二、核心问答条目更新
更新了《单克隆抗体生产工艺发生变更后,需提交哪些效应功能相关的表征、生物相似性及可比性研究资料》的问答条目,进一步明确了单抗Fc效应功能评价策略。
对于Fc介导效应功能(ADCC、ADCP、CDC)属于作用机制(MoA)或合理可能作用机制的单抗,Fc功能是生物类似性评价和生产工艺变更后可比性研究的重要质量属性。EMA提出以下关键要求:
1. ADCC功能评价不能仅依赖报告基因实验。
对于具有ADCC功能的单抗,ADCC评价不应仅基于FcγRIIIa报告基因检测法 (reporter gene assay),而应采用包含靶细胞和效应细胞(如NK细胞或PBMC)的经典双细胞ADCC实验,以证明真实细胞杀伤功能。
2. Fc受体结合评价需关注受体多态性。
当FcγRIIa或FcγRIIIa结合能力属于相关质量属性时,生物相似性/可比性研究应覆盖相应多态性受体:
● FcγRIIa:131H和131R;
● FcγRIIIa:158V和158F。
3. Fc功能评价应基于MoA进行风险分级。
对于Fc功能不太可能参与作用机制的单抗(如结合可溶性靶点的单抗、IgG2单抗),若已证明FcγR结合和C1q结合足够低、被排除,或与参照产品高度相似,则可不开展Fc功能活性试验。
4. 生产工艺变更后的可比性研究存在条件性豁免。
若申请人能够证明单抗结合可溶性靶点,且该靶点不存在跨膜形式或细胞膜相关表达,则功能性试验可根据风险评估予以省略。但若Fc功能无法排除为潜在作用机制,或观察到Fc受体结合差异,则仍需开展完整Fc功能验证。
三、新增章节
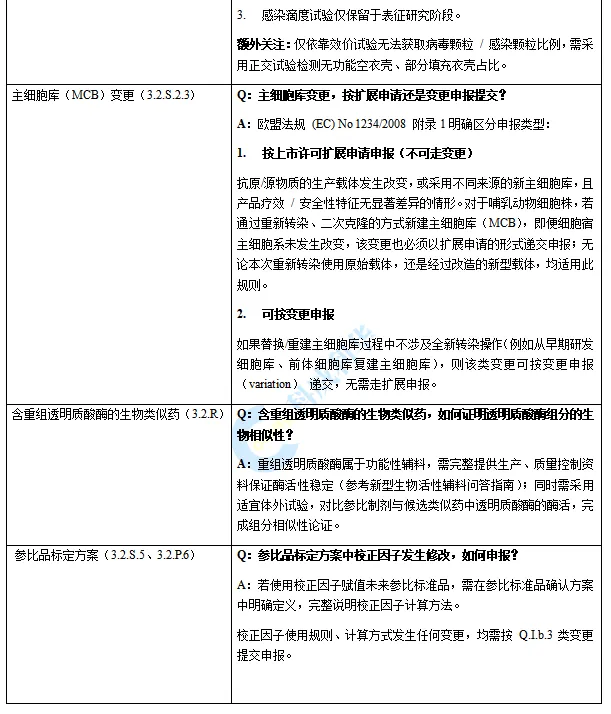
【结语】
该官方问答对于计划出海申报欧盟的药企、CRO、注册团队,建议根据此问答自查申报资料,提前规避资料发补、变更申报路径错误、方法学不合规等常见问题。
官方原文链接:https://www.ema.europa.eu/en/human-regulatory-overview/research-and-development/scientific-guidelines/biological-guidelines/questions-answers-biological-medicinal-products

